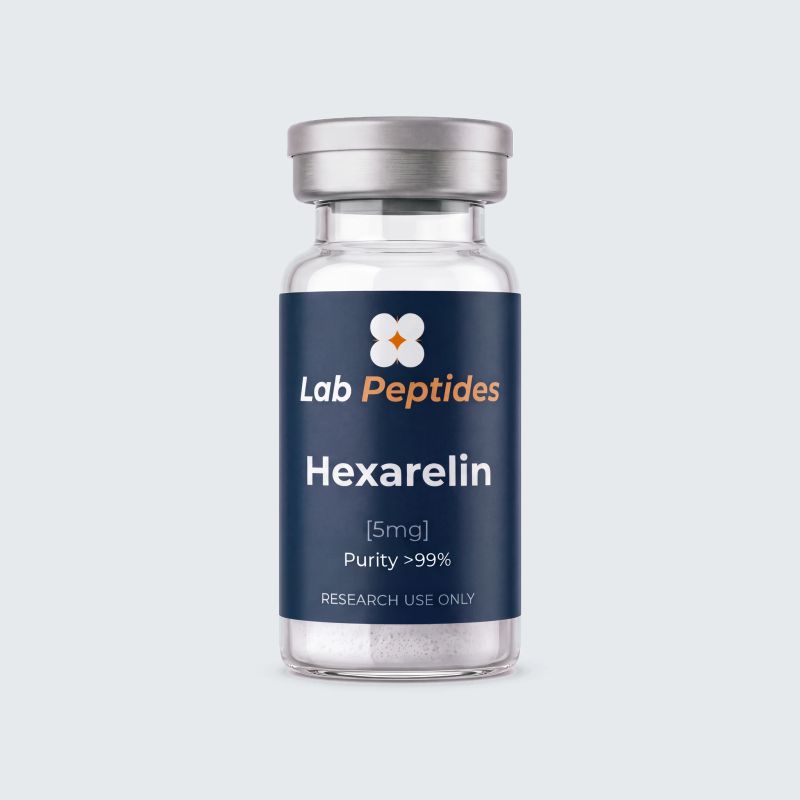
Hexarelin 5mg Factores de crecimiento
El pico de GH más alto.
El pico de GH más potente de su clase. Secretagogo de 2.ª generación, Hexarelin desencadena una liberación de GH masiva, el pico que buscan los investigadores. Extra cardioprotector demostrado. Para quien quiere el máximo, sin concesiones.
- Stock en Francia
 Pedido con su agua: enviado en estuche imantado
-10 % en cada envíoPause, salte o cancele en 1 clicSin compromiso, sin gastos ocultos
Sin cargo automático: pague cada envío con tarjeta, en Bitcoin (-5 % adicional) o por transferencia desde 100 €
Tu kit completo
El vial por sí solo no puede usarse tal cual. Añada lo necesario para prepararlo:
Uso exclusivo en investigación (RUO) · Prohibido para uso humano o veterinario.
Lo esencial
Hexarelin 5mg representa la referencia absoluta de los GHRP sintéticos por su potencia secretagoga. Este hexapéptido His-D-2-methyl-Trp-Ala-Trp-D-Phe-Lys-NH2 de 887 Da, desarrollado en los años 1990 por los equipos de Romano Deghenghi y Ezio Ghigo en Mediolanum Farmaceutici, se describe clásicamente en la literatura como el estimulador de la secreción de hormona de crecimiento más potente jamás sintetizado en inyección subcutánea.
En detalle
Más allá de su potencia bruta sobre el eje somatotropo, Hexarelin destaca por una particularidad única entre los secretagogos: su afinidad por el receptor scavenger cardiaco CD36, que lo convierte en un objeto de estudio privilegiado en cardiología experimental. Los estudios preclínicos de los años 1999-2005 sugirieron un potencial cardioprotector distinto de la acción GH, y abrieron una vía de investigación específica en torno a la isquemia-reperfusión y al remodelado posinfarto.
Atlas Lab ofrece Hexarelin 5mg en liofilizado, exclusivamente para aplicaciones de investigación. RUO estricto — no destinado a uso humano, veterinario, diagnóstico ni terapéutico. La potencia excepcional de esta molécula exige un rigor experimental superior al de los demás GHRPs en la gestión de las dosis y de las cinéticas.
Protocolo y preparación
| Agua añadida | Concentración | Marca de lectura |
|---|---|---|
| 1 ml | 5 mg/ml | 40 UI = 2 mg |
| 2 ml | 2,5 mg/ml | 40 UI = 1 mg |
El volumen de agua no cambia el producto, solo su concentración. Introduzca el agua despacio por la pared del vial, nunca directamente sobre el liofilizado, y luego gírelo suavemente sin agitar. Las marcas se dan sobre una jeringa de 1 ml graduada en 100 unidades.
Asepsia
Desinfecte las superficies y los tapones (alcohol al 70%).
Disolvente
Extraiga el volumen necesario de agua bacteriostática.
Introducción
Inyecte suavemente contra la pared del vial (evite el chorro directo sobre el polvo).
Solubilización
Haga rodar el vial suavemente. No lo agite con fuerza (riesgo de degradación).
Conservación de la solución Una vez reconstituido: 2-8°C (nevera).
Advertencia Herramienta teórica para manipulación química. No constituye un consejo médico.
Abrir la calculadora de dilución- La cantidad de polvo parece mínima. Un liofilizado ocupa unos pocos milímetros en el fondo del vial, a veces solo una película translúcida. El peso indicado está ahí.
- El polvo está compacto, pegado a la pared o al tapón. El transporte desplaza la torta liofilizada. No cambia nada en la reconstitución.
- El vial no lleva etiqueta individual. Es nuestro embalaje estándar, no un vial de menor calidad.
- Tras la reconstitución aparecen depósitos o filamentos. Es habitual, sobre todo con moléculas pequeñas. Deje que se asiente y haga rodar el vial entre las palmas, nunca lo agite.
- El paquete es neutro. Nada en el exterior indica el contenido ni el nombre de la marca.
Lo que no es normal: un vial agrietado, una cápsula sin engastar o un tapón que se mueve, polvo que se ha licuado o cambiado de color. En esos casos concretos, escríbanos con una foto y recuperamos el vial.
Los protocolos de reconstitución documentados en la literatura de investigación recomiendan añadir 2 ml de agua bacteriostática estéril (alcohol bencílico 0.9%) a un vial de 5 mg, lo que produce una solución de 2.5 mg por mililitro, es decir 2500 mcg/ml. Esta concentración facilita las dosis experimentales situadas en el rango de 100-300 mcg por inyección con una jeringa de insulina 29G 1 ml estándar (4-12 UI en la graduación).
La farmacocinética de Hexarelin se caracteriza por un Tmax de 15-30 minutos tras inyección subcutánea, un pico de GH que alcanza su máximo a los 30-45 minutos y una semivida plasmática de unos 55 minutos. La duración de acción fisiológica total se sitúa en la ventana de 90-120 minutos tras la inyección. Los protocolos de investigación que implican un modelo de inyecciones múltiples recomiendan intervalos de al menos 3-4 horas entre dos administraciones para permitir la resensibilización parcial de GHS-R1a.
Las dosis experimentales habitualmente descritas en los modelos animales y en los estudios clínicos de corta duración se sitúan entre 1 y 2 mcg por kilogramo de peso corporal, es decir aproximadamente 75-150 mcg para un sujeto de 75 kg. Algunos protocolos de investigación han empleado dosis más altas (hasta 4 mcg/kg), pero los estudios de Arvat 1997 mostraron una saturación de la respuesta de GH por encima de 2 mcg/kg, lo que vuelve las dosis superiores farmacológicamente inútiles y aumenta el riesgo de desensibilización rápida.
Las pautas crónicas descritas en la literatura alternan típicamente periodos activos de 4-6 semanas con pausas de 2-4 semanas para permitir la recuperación de la sensibilidad del receptor GHS-R1a. La desensibilización documentada por Broglio 2002 tras 16 días de administración dos veces al día impone esta ciclicidad, más estricta que la de Ipamorelin o GHRP-6. Algunos protocolos exploran la alternancia semanal con Ipamorelin para preservar la sensibilidad sin interrumpir del todo la administración.
La asociación con un análogo de GHRH como CJC-1295 DAC, Mod GRF 1-29 o Sermorelin produce una respuesta sinérgica superior a la suma de los efectos individuales. Los protocolos típicos utilizan CJC-1295 DAC 1-2 mg/semana más Hexarelin 100-150 mcg 2-3x/día. La combinación de Hexarelin más CJC-1295 sin DAC (Mod GRF 1-29) también está documentada, con ambas moléculas inyectadas simultáneamente 20-30 minutos antes de acostarse o en periodo posejercicio. La inyección en ayunas (90 minutos sin alimentos, en particular sin hidratos de carbono) optimiza la respuesta de GH al evitar la inhibición por la insulina y por los ácidos grasos libres posprandiales.
Datos técnicos
- Reconstitución
- 2 ml d'eau → 2,5 mg/ml. 4 UI = 100 mcg ; 12 UI = 300 mcg.
- Secuencia peptídica
- His-D-2-Methyl-Trp-Ala-Trp-D-Phe-Lys-NH2
- Fórmula molecular
- C47H58N12O6
- Peso molecular
- 887 g/mol
- Número CAS
- 140703-51-1
- Forma física
- Poudre lyophilisée
- Solubilidad recomendada
- Eau bactériostatique, NaCl 0,9%
- Condiciones de conservación
- Au réfrigérateur (+2 à +8 °C), à l'abri de la lumière. En poudre, possible au congélateur pour une conservation longue. Une fois préparé : réfrigérateur, jamais au congélateur.
- Uso
- Reactivo de investigación, solo in vitro (RUO)
Conservación y manipulación
Antes de la reconstitución, el vial liofilizado de Hexarelin 5mg debe conservarse entre 2 y 8 grados Celsius, en su envase original, protegido de la luz directa y de toda fuente de calor. En estas condiciones, la estabilidad del liofilizado está asegurada durante 24 a 36 meses desde la fecha de fabricación. Un almacenamiento prolongado a temperatura ambiente (>25 grados Celsius) debe ser excepcional y no exceder las 72 horas; más allá existe riesgo de degradación y de pérdida de potencia.
Tras la reconstitución con agua bacteriostática estéril, la solución acuosa de Hexarelin se mantiene estable durante unos 30 días a 2-8 grados Celsius. Esta duración se acerca a la observada con Ipamorelin y GHRP-6, y es ligeramente superior a los 14-21 días documentados para Sermorelin, gracias a la mayor estabilidad que confiere la D-metilación del Trp2. Una conservación más allá de 30 días sigue siendo posible para aplicaciones de investigación, pero se desaconseja superar los 45-60 días por la degradación progresiva no enzimática (oxidación de los Trp, hidrólisis de los enlaces peptídicos en medio acuoso).
La congelación a -20 grados Celsius o menos prolonga significativamente la estabilidad de la solución reconstituida, hasta 90-120 días en condiciones óptimas. Ahora bien, cada ciclo de descongelación-recongelación degrada parcialmente la molécula y debe evitarse. La mejor práctica consiste en alicuotar la solución reconstituida en porciones correspondientes a 3-5 días de uso experimental y congelar después las alícuotas individualmente. El vial multidosis descongelado se utiliza a continuación durante 30 días como máximo en refrigeración a 2-8 grados Celsius.
La protección frente a la luz es importante pero no crítica para Hexarelin, menos fotosensible que los péptidos que contienen melanotropina o residuos de tirosina expuestos. El envase opaco o el almacenamiento en un cajón cerrado del frigorífico bastan en la mayoría de las configuraciones. En cambio, la protección frente a la agitación mecánica intensa sigue siendo esencial: nunca agite con fuerza el vial durante la reconstitución. La rotación suave entre las palmas o la inclinación lenta permite disolver el liofilizado sin desnaturalizar la estructura hexapeptídica.
Toda solución que presente un cambio de coloración (normalmente incolora y límpida), un precipitado o partículas en suspensión debe descartarse de inmediato. La inspección visual antes de cada extracción es una práctica obligatoria en contexto de investigación. Atlas Lab facilita recomendaciones detalladas para una trazabilidad experimental rigurosa.
Mecanismo de acción
Hexarelin pertenece a la familia de los GHRPs (Growth Hormone Releasing Peptides) y actúa principalmente como agonista del receptor GHS-R1a (Growth Hormone Secretagogue Receptor tipo 1a), el receptor endógeno de la grelina localizado en la hipófisis anterior, el hipotálamo (núcleo arqueado) y ciertos tejidos periféricos. Esta acción activa una cascada Gq11-fosfolipasa C-IP3-calcio que desencadena la exocitosis de los gránulos que contienen GH en las células somatotropas.
El hexapéptido presenta dos modificaciones estructurales críticas que explican su potencia superior a la de los GHRPs de primera generación. La D-metilación del Trp en posición 2 protege frente a la degradación enzimática por las peptidasas séricas y prolonga la semivida plasmática hasta unos 55 minutos (frente a 15-20 minutos de GHRP-6). La D-fenilalanina en posición 5 aumenta la afinidad por GHS-R1a en un factor de 2-3 respecto a GHRP-6, lo que explica la potencia incrementada documentada en los estudios de Imbimbo 1994 (European Journal of Endocrinology) y Ghigo 1994 (Journal of Clinical Endocrinology and Metabolism).
La particularidad más estudiada de Hexarelin sigue siendo su unión al receptor CD36, un scavenger receptor miembro de la familia de los scavenger receptors clase B, expresado masivamente en el miocardio, los macrófagos, los adipocitos y las plaquetas. Tivesten y sus colaboradores demostraron en 2000 (Endocrinology) que Hexarelin se une a CD36 con una afinidad del orden nanomolar, lo que desencadena una señalización independiente de GHS-R1a que implica la vía PI3K-Akt-eNOS y, potencialmente, mecanismos cardioprotectores. Locatelli 1999 (Circulation) ya había sugerido en modelos de isquemia-reperfusión en rata una reducción del tamaño del infarto.
En sinergia con los análogos de GHRH (CJC-1295, Sermorelin, Mod GRF), Hexarelin produce una respuesta de GH amplificada más allá de la suma aritmética de las dos moléculas, reflejo del mecanismo dual activado. Ahora bien, su propensión a inducir una desensibilización del receptor GHS-R1a es más marcada que la de Ipamorelin o la de GHRP-6, lo que influye en los protocolos de ciclado observados en las publicaciones.
Estudios y referencias
El corpus clínico y preclínico de Hexarelin abarca unos treinta años de publicaciones desde su descubrimiento. Los primeros estudios pivotales, firmados por Imbimbo en 1994 en European Journal of Endocrinology, establecieron en 12 voluntarios varones sanos que una dosis única de 2 mcg/kg por vía subcutánea generaba un pico plasmático de GH aproximadamente seis veces superior al de GHRH-29 a dosis equivalente. Ghigo 1994 (Journal of Clinical Endocrinology and Metabolism) comparó después Hexarelin con GHRP-6 en 16 sujetos sanos y confirmó una potencia 2.5 veces superior, con un pico de GH alcanzado a los 30-45 minutos posinyección.
Arvat y sus colaboradores publicaron en 1997 (Journal of Clinical Endocrinology and Metabolism) un estudio dosis-respuesta en 20 sujetos sanos que mostró una saturación de la respuesta de GH en torno a 2 mcg/kg, con una meseta más allá de la cual aumentar las dosis dejaba de producir un incremento proporcional. Este estudio aportó una base farmacológica para dimensionar los protocolos posteriores. Korbonits 1998 (Journal of Endocrinology) amplió estas observaciones a poblaciones envejecidas y mostró que Hexarelin restauraba parcialmente la respuesta somatotropa en sujetos de más de 65 años cuyo eje GH estaba en declive.
La vía cardiovascular fue inaugurada por Locatelli y sus colaboradores en 1999 (Circulation) en un modelo de isquemia-reperfusión en rata, donde la administración de Hexarelin antes y después de una oclusión coronaria se asoció a una reducción del tamaño del infarto de aproximadamente un 30% frente al control. Tivesten 2000 (Endocrinology) identificó CD36 como mediador de esta acción y demostró que las ratas GHS-R1a knockout conservaban el efecto cardioprotector de Hexarelin, lo que confirma la independencia de la vía GH.
Bisi 1999 (European Journal of Endocrinology) sugirió efectos inotrópicos positivos en pacientes con insuficiencia cardiaca en un estudio de fase 2 de corta duración, pero el desarrollo terapéutico no continuó más allá. Broglio 2002 (Journal of Endocrinological Investigation) caracterizó la cinética de desensibilización de GHS-R1a tras administración crónica en 8 sujetos y documentó una atenuación de la respuesta de GH de aproximadamente un 40% después de 16 días de administración dos veces al día, lo que influyó en los protocolos de ciclado posteriores en la literatura.
Ghigo 2005 (Hormone Research) publicó una revisión que sintetiza más de 250 publicaciones sobre el hexapéptido y recuerda que ningún desarrollo terapéutico comercial llegó a término pese al notable perfil farmacológico, principalmente por las preferencias industriales hacia moléculas menos potentes pero más selectivas como Ipamorelin, o hacia los análogos de GHRH de semivida larga como Tesamorelin. Hexarelin sigue siendo, no obstante, una herramienta experimental valiosa para el estudio de la señalización GHS-R1a/CD36 y para los modelos cardiovasculares.
- 1
- 2
Péptidos similares
Dentro de la familia de los GHRPs, Hexarelin ocupa una posición distinta que conviene comparar con la de los demás secretagogos para orientar las decisiones experimentales. Frente a GHRP-6 (siendo Hexarelin el sucesor histórico mejorado de GHRP-6), Hexarelin ofrece una potencia 2-3 veces superior sobre la respuesta de GH a dosis equivalente y una semivida prolongada de 55 minutos frente a 15-20 minutos. En cambio, GHRP-6 conserva una ventaja específica: su efecto orexigénico marcado mediante la activación de la vía grelina/NPY/AgRP, útil en ciertos modelos experimentales de investigación sobre el apetito. Hexarelin induce un aumento del apetito más modesto y menos constante.
Frente a GHRP-2 (pralmorelina), Hexarelin presenta una potencia equivalente o incluso ligeramente superior, pero una semivida más larga. GHRP-2 alcanza su pico plasmático más rápido (Tmax 10-15 min) con una cinética más corta (semivida 20-30 min), lo que se traduce en pulsos de GH más breves e intensos. GHRP-2 presenta una elevación ligera de cortisol y prolactina comparable a la de Hexarelin, pero menor que la de GHRP-6.
Frente a Ipamorelin, el contraste es nítido. Ipamorelin es el pentapéptido más selectivo de la clase, con una estimulación de GH comparable a la de GHRP-6 pero sin elevación de cortisol, prolactina ni ACTH. Hexarelin, más potente sobre la respuesta de GH absoluta, induce en cambio un ligero aumento de cortisol y prolactina (documentado por Arvat 1997) y una desensibilización más rápida del receptor. La elección entre ambas moléculas depende por tanto del compromiso potencia/selectividad que busque el protocolo experimental. Para periodos crónicos largos se prefiere Ipamorelin; para ventanas cortas de estimulación máxima, Hexarelin conserva la ventaja.
Frente a MK-677 (Ibutamoren), secretagogo no peptídico activo por vía oral con una semivida de 24 horas, Hexarelin ofrece una acción pulsátil más fisiológica pero exige inyecciones múltiples diarias. MK-677 mantiene una elevación crónica de GH/IGF-1, pero puede inducir retención hídrica, resistencia a la insulina e hiperfagia, efectos menos documentados con Hexarelin utilizado en ciclos cortos.
La particularidad única de Hexarelin es su afinidad por CD36, que no comparten Ipamorelin, GHRP-6, GHRP-2 ni MK-677. Esta unión específica abre aplicaciones experimentales en cardiología que son exclusivas de Hexarelin dentro de la clase de los GHRPs peptídicos. Los investigadores que trabajan con modelos de isquemia-reperfusión o de remodelado miocárdico posinfarto encuentran en Hexarelin una herramienta única, aunque Ipamorelin siga siendo preferible para los estudios exclusivamente somatotropos.
En combinación con CJC-1295 DAC (análogo de GHRH de acción prolongada), Hexarelin genera una respuesta de GH sinérgica comparable a la de Ipamorelin más CJC-1295 DAC, pero con una intensidad de pico superior. En combinación con CJC-1295 sin DAC (Mod GRF 1-29, semivida 30 min), la sinergia también está documentada. Ahora bien, la propensión de Hexarelin a la desensibilización obliga a ciclos más estrictos (4-6 semanas activas, 2-4 semanas de pausa) que la combinación Ipamorelin más CJC-1295 DAC, que tolera mejor los protocolos crónicos continuos.
Preguntas frecuentes
¿Por qué se considera Hexarelin el GHRP más potente?
¿Cuál es la particularidad de Hexarelin sobre el receptor CD36?
¿Cómo se reconstituye Hexarelin 5mg?
¿Qué dosis se utilizan habitualmente en investigación?
¿Cómo se gestiona la desensibilización del receptor GHS-R1a?
Hexarelin o Ipamorelin: ¿qué elegir para investigación?
¿Por qué Hexarelin no tiene desarrollo terapéutico comercial?
¿Cuáles son los estándares de calidad de Atlas Lab para Hexarelin 5mg?